細胞治療の製造は、生産プロセス全体で使用される材料、装置、消耗品に対して高い要求を課します。
細胞治療プログラムが初期研究からプロセス開発、管理された製造へと進むにつれて、調達の意思決定は製品品質、プロセスの一貫性、サプライヤー適格性確認とますます密接に結びつきます。
しかし、細胞治療施設で使用されるすべての消耗品が同じレベルのリスクを負うわけではありません。
定常的な分析作業に使われるピペットチップ、細胞製品に直接接触する容器、サンプル保管に使われる極低温容器では、異なるレベルの評価が必要になる場合があります。
製造組織、品質チーム、調達担当者にとって中心的な問いは、サプライヤーが自社製品を「GMP対応」と表現しているかどうかではありません。
特定の消耗品が、適切な文書と適格性確認活動に裏付けられて、意図する用途に適しているかどうかです。
本ガイドでは、細胞治療関連ワークフローにおける消耗品の選定、文書審査、サプライヤー適格性確認のためのリスクベースのアプローチを紹介します。
早わかり:細胞治療用消耗品はどのように適格性確認すべきか?
まず、各消耗品の意図する用途と、製造プロセスや分析結果への潜在的影響を定義します。
実践的な適格性確認のアプローチには6つの検討事項が含まれます:
1. 意図する用途:製品が研究、プロセス開発、品質管理試験、製造操作のいずれを支えるかを判断します。
2. 製品接触リスク:消耗品が細胞、中間体、その他の重要なプロセス材料に直接接触するかを特定します。
3. 材料と性能の要件:意図するプロセス条件との適合性を確認します。
4. 品質文書:製品仕様、関連する試験証拠、サプライヤーの品質情報を審査します。
5. トレーサビリティと変更管理:ロット、仕様、製造変更をどのように管理するかを確立します。
6. サプライヤー適格性確認:意図する用途への製品承認前に、サンプルと文書を評価します。
品質マネジメント認証や製品カタログだけでは GMP 適合性は成立しません。
適格性確認は、特定の製品、製造プロセス、適用される規制要件、顧客の品質システムを反映する必要があります。
1. 意図する用途別に消耗品リスクを理解する
細胞治療ワークフローには、細胞の採取と調製、活性化、改変、増殖、回収、品質管理試験、凍結保存が含まれる場合があります。
段階によって異なる製品が使用される場合があります。
同じ消耗品カテゴリーでも、使用方法によって要件が異なる場合があります。
例えば、プロセス開発の初期段階で使用される遠心管は、承認された製造プロセスで材料に直接接触する容器とは異なる評価がされる場合があります。
実践的な消耗品リスクマトリクス
| 意図する用途 | 消耗品の例 | 主な適格性確認の検討事項 |
|---|---|---|
| 研究およびプロセス開発 | ピペットチップ、遠心管、培養容器 | 機能的適合性、材料、寸法、適合性 |
| QC および分析試験 | PCR プレート、PCR チューブ、フィルターチップ | 方法適合性、コンタミネーション管理、分析性能 |
| 製品に直接接触する操作 | プロセス接触容器、チューブ、その他の適格性確認済み使い捨てコンポーネント | 材料相互作用、コンタミネーションリスク、完全性、プロセス固有の証拠 |
| サンプル保管と凍結保存 | 極低温チューブと保管製品 | 温度適合性、閉塞完全性、識別、トレーサビリティ |
これは実践的な調達フレームワークであり、普遍的な規制分類ではありません。
消耗品のリスク分類は、実際のプロセスの文脈で決定する必要があります。
例えば、一般的に定型の実験用プラスチック器具とされる製品でも、重要な製造操作の一部になれば追加の適格性確認が必要になる場合があります。
逆に、GMP 施設内で使用されるすべての製品が同じ製品接触バリデーションパッケージを必要とするわけではありません。
必要な証拠を決めるのは意図する用途であり、消耗品が使用される場所ではありません。
2. プロセス開発と GMP 製造:何が変わるのか?
開発初期に選定された消耗品は、製造プロセスがより管理されるようになっても自動的に適合し続けるとは限りません。
プロセス開発中、科学者はワークフローを改良しながら、異なる材料、容器形式、サプライヤーを比較する場合があります。
プロセスが進むにつれて、組織は承認された製品仕様の確立、重要材料の文書化、サプライヤー変更の評価、代替がプロセス性能に与える影響の評価が必要になる場合があります。
| 適格性確認領域 | プロセス開発 | GMP 関連製造 |
|---|---|---|
| 製品仕様 | 最適化の過程で変わる場合がある | 定義され管理された仕様 |
| 材料適合性 | プロセスのニーズに応じて調査 | 重要度に応じた証拠で裏付け |
| サプライヤー変更 | 開発中に評価される場合がある | 文書化された変更評価を通じて管理 |
| 製品文書 | 研究開発の要件 | 適用される品質システムとプロセスの要件 |
| ロットのトレーサビリティ | 開発ニーズに基づく | 材料の重要度と適用手順に従って管理 |
| 代替サプライヤー | 実現可能性を比較 | 確立された管理下で使用前に適格性確認 |
これは、すべての材料に同じ正式な試験プログラムが必要という意味ではありません。
適切な適格性確認レベルは、リスク、意図する用途、適用される規制を反映すべきです。
規制の背景
米国では、CAR-T 細胞製品開発に関する FDA の2024年1月のガイダンスが、これらの製品開発の一環として化学・製造・管理(CMC)の考慮事項を論じています。
欧州連合では、先進医療医薬品(ATMP)に対し、EudraLex 第4巻パート IV に基づく専用の GMP 枠組みがあります。
一般的な無菌製造ガイダンスを含む他の GMP 文書の要件は、適用される枠組みの範囲と参照を考慮せずに ATMP に自動的に適用すべきではありません。
これらの文書は製造者に規制の背景を提供するものであり、個々の消耗品の認証を構成するものではありません。
3. 製品接触リスク:材料、コンタミネーション、完全性
細胞治療用消耗品の調達における最も重要な区別の1つは、コンポーネントが細胞製品や重要なプロセス中間体に直接接触するかどうかです。
直接接触がある場合、購入者は追加のリスクを評価する必要がある場合があります。
材料適合性
選択した材料は意図するプロセスに適している必要があります。
関連する質問には以下が含まれる場合があります:
● 材料は細胞や重要なプロセス中間体に接触するか?
● 接触時間と操作温度はどのくらいか?
● 表面が吸着や回収率に影響する可能性はあるか?
● 材料は関連するプロセス溶液と適合するか?
● 追加の材料特性評価データは必要か?
材料の適合性は、一般的な樹脂の説明だけからは判断できません。
製造プロセスと意図する操作条件も重要です。
抽出物と浸出物
一部の製品接触型使い捨てシステムでは、抽出物と浸出物についてリスク評価が必要になる場合があります。
抽出物とは、規定の抽出条件下で材料から放出され得る化学物質です。
浸出物とは、実際または模擬の使用条件下でプロセス材料に移行し得る物質です。
試験の必要性は、コンポーネント、材料、接触条件、プロセスリスク、適用要件によって異なります。
すべての実験用消耗品に詳細な抽出物・浸出物試験が必要と想定すべきではありません。
同様に、そのような試験がないことを、意図する用途を考慮せずに自動的に製品の不具合と解釈すべきではありません。
コンタミネーション管理要件
用途に応じて、購入者は以下に関する証拠を必要とする場合があります:
● 無菌性
● エンドトキシンまたは発熱物質関連の仕様
● 微粒子コンタミネーション
● 製品の清浄度
● 分析ワークフロー向けのヌクレアーゼ関連仕様
これらは別個の製品属性です。
例えば、無菌であることは自動的にエンドトキシンフリーを意味せず、ISO 認証は個々の製品が規定の無菌性や清浄度試験に合格したことを立証しません。
必要な属性は、サプライヤー適格性確認の前に規定すべきです。
容器とシステムの完全性
容器やその他の使い捨てコンポーネントについて、購入者は閉塞完全性、漏れ性能、操作限界、規定された処理条件との適合性を確認する必要がある場合があります。
定型の実験用チューブと重要なプロセス接触型使い捨てシステムでは、適切な評価が大きく異なります。
重要な原則は、すべての製品に同じ試験要件を適用するのではなく、適格性確認活動を実際のリスクに整合させることです。
4. 品質文書:購入者は何を要求すべきか?
サプライヤーの文書は消耗品適格性確認の中心的な部分です。
ただし、文書によって提供される証拠の種類は異なります。
| 文書または記録 | 立証に役立つこと |
|---|---|
| 製品仕様書 | 材料、寸法、意図する用途、規定された特性 |
| 分析証明書(COA、入手可能な場合) | 規定された試験および該当する製品またはロットの報告結果 |
| 適合証明書(COC、該当する場合) | 規定要件への適合に関するサプライヤーの宣言 |
| 滅菌文書 | 適用される滅菌状態、方法、裏付け証拠 |
| 製品固有の試験報告書 | 規定された性能や清浄度の主張を裏付ける証拠 |
| 品質マネジメント認証 | 認証された品質マネジメントシステム、サイト、範囲 |
| ロット識別記録 | 供給製品と関連する製造記録の間のトレーサビリティ |
| 変更通知の取り決め | 規定された製品または製造変更がどのように伝達されるか |
適切な文書パッケージは製品とその意図する用途によって異なります。
すべてのサプライヤーが非滅菌プラスチック消耗品ごとに COA を提供するわけではありません。
購入者は、どの文書が必要で、どの文書が入手可能で、適格性確認プロセスの下で証拠のギャップが許容できるかを確立すべきです。
ISO 13485 が GMP 承認と同じでない理由
ISO 13485 は、適用される認証範囲内の医療機器および関連活動の品質マネジメントシステムに適用されます。
組織が製造するすべての製品が特定の細胞治療製造プロセスに適していることを自動的に立証するものではありません。
同様に、管理されたクリーンルーム環境での生産も、すべての SKU の無菌状態、材料適合性、GMP 適合性を独立して立証するものではありません。
製品固有の適格性確認評価は依然として必要です。
5. サプライヤーの変更管理と長期供給
サプライヤー適格性確認はサンプルが承認された後も終わりません。
細胞治療プログラムは、長期間にわたり一貫した材料と文書化されたプロセス性能に依存する場合があります。
製品またはその製造プロセスの変更は、製品の使用継続前に評価が必要になる場合があります。
関連する可能性のある変更には以下が含まれます:
● 材料または樹脂の仕様
● 製品寸法または重要な金型
● 製造拠点または生産プロセス
● 滅菌方法
● 包装構成
● 重要な品質特性
● 製品の製造中止または代替
購入者とサプライヤーは、どの変更に通知が必要で、それらの変更をどのように評価するかについて合意すべきです。
正確な条件は、製品の重要度、取引関係、適用される品質要件によって異なります。
供給継続性の評価
調達チームは以下も考慮すべきです:
● 予想年間使用量
● 繰り返し生産能力
● ロット識別とトレーサビリティ
● リードタイム
● 利用可能な代替製品
● 文書サポート
● 不適合材料への対応手順
これらの要因は、既存サプライヤーの交代やセカンドソースの適格性確認の際に特に重要です。
6. 実践的な細胞治療用消耗品サプライヤー適格性確認マトリクス
以下のマトリクスは、サプライヤーとの協議と社内調達審査の出発点を提供します。
製品と顧客の品質システムに合わせて調整する必要があります。
| 適格性確認領域 | 必要な情報 | 購入者の判断 |
|---|---|---|
| 意図する用途 | 研究、QC、プロセス開発または製造での使用 | 定義済み / 不明確 |
| 製品接触分類 | 細胞または重要なプロセス材料との接触 | 評価済み / 保留 |
| 重要仕様 | 材料、寸法、容量、性能 | 承認済み / 保留 |
| コンタミネーション要件 | 製品固有の無菌性または清浄度の主張 | 裏付けあり / 不要 / 保留 |
| 材料関連リスク | 適合性および該当する場合の追加評価 | 対応済み / 保留 |
| トレーサビリティ | 製品およびロット識別の取り決め | 十分 / 保留 |
| 変更管理 | 合意された通知および評価要件 | 十分 / 保留 |
| サンプル評価 | 意図する条件または代表的な条件での結果 | 合格 / 不合格 / 保留 |
| 供給継続性 | 入手可能性、繰り返し注文、リードタイム | 承認済み / 保留 |
| 最終サプライヤー適格性確認 | 購入者の手順に基づく文書化された承認 | 承認 / 条件付き / 却下 |
構造化されたマトリクスは、調達および品質チームが大口注文の前に欠けている証拠を特定するのに役立ちます。
製造者の正式な適格性確認、バリデーション、規制上の責任に代わるものではありません。
7. Yuanzan が消耗品評価をサポートできる領域
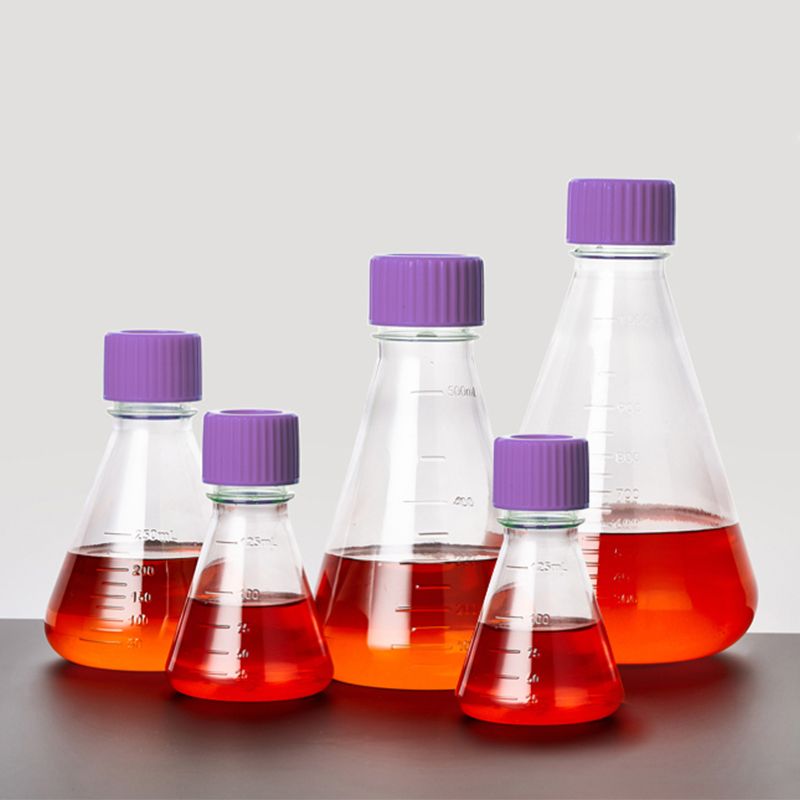
Yuanzan は、細胞生物学、液体ハンドリング、サンプル処理、分子生物学、サンプル保管に使用される厳選された実験用プラスチック消耗品を供給しています。
関連カテゴリーには以下が含まれます:
● ピペットチップと血清ピペット
● 遠心管とマイクロ遠心管
● 厳選された細胞培養フラスコ、ディッシュ、プレート
● PCR チューブ、PCR プレートおよび関連分析消耗品
● 厳選された極低温保管製品
これらの製品は、細胞治療研究、プロセス開発、品質管理ワークフロー、関連する実験活動に関連する場合があります。
これらの製品が入手可能であることは、すべての製品が直接の製品接触または商業的な GMP 細胞治療製造に適格であることを意味しません。
製造と品質管理
Yuanzan の製造能力には以下が含まれます:
● 射出成形機 23 台
● 50–400T の射出成形範囲
● 400 セット以上の金型
● 3,062 m² のクラス 100,000 クリーンルーム環境
Yuanzan は、適用される認証範囲内で ISO 9001:2015 および ISO 13485:2016 の認証を受けた品質マネジメントシステムを運用しています。
これらの能力は、厳選された実験用消耗品の製造と供給を支えています。
滅菌状態、材料適合性、特殊試験、GMP 製造適合性を含む製品固有の要件は、個別に評価する必要があります。
研究室、代理店、OEM 購入者向けに、Yuanzan はプロジェクトの実現可能性に応じて、製品リスト、参照 SKU、包装ニーズ、サンプル依頼、入手可能な品質文書を確認できます。
結論
細胞治療における消耗品選定は、最終的には意図する用途の評価とリスク管理の実践です。
適切なサプライヤーとは、必ずしも最も長い品質主張のリストを提供する企業ではありません。
製品、文書、製造管理、コミュニケーションが、特定のワークフローの要件に照らして評価できるサプライヤーです。
初期研究では、機能試験と製品適合性が関係する場合があります。
重要な製造用途では、適格性確認プロセスに相当量の証拠と、技術・品質・調達チーム間のより緊密な連携が必要になる場合があります。
すべての消耗品を交換可能なものとして扱ったり、「GMP対応」という一般的なラベルに依存したりするよりも、リスクベースのアプローチの方が有用な基盤となります。
細胞治療関連ワークフローの実験用消耗品を評価していますか?
Yuanzan は、細胞生物学、プロセス開発、分析試験および関連用途に使用される厳選された実験用消耗品の商業サンプル評価と調達相談をサポートしています。
製品カテゴリー、意図する用途、参照 SKU、必要な仕様、文書のニーズ、対象市場、推定年間需要をお知らせください。
当社チームが利用可能な製品オプションを確認し、適切な次のステップについてご相談します。
サンプルの入手可能性、特殊文書、カスタマイズサポートは製品とプロジェクト範囲によって異なります。Yuanzan は、実験用消耗品ポートフォリオ全体が細胞治療生産向けに普遍的に GMP 適格であるとは表明していません。
参考文献
2. 欧州委員会 — 先進医療医薬品に特化した GMP ガイドライン
これらの参考文献は規制の背景を提供するものです。適用可能性は管轄区域、製品タイプ、プロセス、意図する用途によって異なります。
よくある質問
細胞治療用消耗品を選定する際の最も重要な要素は何ですか?
意図する用途、製品接触リスク、材料適合性、関連するコンタミネーション管理要件、文書、トレーサビリティ、サプライヤー適格性確認が重要な検討事項です。
ISO 13485 認証は消耗品が GMP 対応であることを意味しますか?
いいえ。ISO 13485 認証は、認証範囲内のサプライヤーの品質マネジメントシステムに関するものです。特定の GMP 製造プロセスへの製品適合性には別途評価が必要です。
すべての細胞治療用消耗品に抽出物・浸出物試験は必要ですか?
いいえ。試験の必要性は、材料、接触条件、製品の重要度、プロセスリスク、適用要件によって異なります。
研究用グレードの消耗品を GMP 製造で使用できますか?
一般的な研究用途の指定は GMP 製造適合性を立証しません。提案される使用は、適用されるプロセス、品質、規制要件に照らして評価する必要があります。
サプライヤーはどのような文書を提供すべきですか?
製品と用途に応じて、購入者は仕様書、入手可能な COA または COC、裏付け試験報告書、該当する場合の滅菌証拠、品質マネジメント認証、トレーサビリティ情報を要求できます。
Yuanzan は細胞治療用消耗品の調達をサポートできますか?
Yuanzan は、細胞治療研究、プロセス開発、QC および関連ワークフロー向けの厳選された実験用消耗品についてご相談いただけます。直接の製品接触または GMP 製造適合性は、製品固有の評価によって確認する必要があります。